Conformité FDA cGMP pour les marques de compléments alimentaires : guide en langage clair du 21 CFR Part 111
Si vous vendez des compléments alimentaires aux États-Unis, la conformité FDA cGMP pour les marques de compléments alimentaires n'est pas une case à cocher une fois pour toutes. C'est un ensemble de règles écrites — 21 CFR Part 111 — qui façonne la manière dont un produit est approvisionné, mélangé, testé, conditionné, étiqueté, stocké et documenté. Ces règles atteignent votre marque même si vous ne mettez jamais les pieds dans une salle de production, car le propriétaire de marque est la partie dont le nom figure sur l'étiquette du produit fini.
Ce guide est destiné aux fondateurs, responsables achats et développeurs de produits qui travaillent avec des fabricants en sous-traitance. Il explique ce que le Part 111 exige réellement, pourquoi l'enregistrement d'établissement auprès de la FDA n'est pas la même chose que l'approbation d'un produit, comment qualifier un fournisseur, à quoi doit ressembler la documentation GMP, et comment ces éléments s'articulent avec les tests par un tiers et la conformité aux places de marché.
Qu'est-ce que le 21 CFR Part 111, en langage clair ?
Le Part 111 est la réglementation des bonnes pratiques de fabrication actuelles (cGMP) de la FDA pour les compléments alimentaires. C'est une réglementation de procédé, pas un livre de recettes. Elle ne vous dit pas quels ingrédients utiliser ni en quelles quantités. Elle vous dit que tout ce que vous décidez de mettre dans un produit doit être identifié, vérifié, produit de manière constante et documenté.
L'idée centrale : dites ce que vous faites, puis faites ce que vous dites
En pratique, le Part 111 demande à un fabricant d'établir des procédures écrites pour les étapes qui affectent la qualité du produit — réception, échantillonnage, tests, mélange, encapsulation ou compression, conditionnement, étiquetage et stockage — puis de suivre ces procédures à chaque fois. Les enregistrements existent pour prouver que cela a eu lieu.
La réglementation couvre des domaines tels que :
- Le personnel, la formation et les pratiques d'hygiène
- Les locaux et terrains physiques, y compris la sanitation et la lutte antiparasitaire
- La conception, la maintenance et l'étalonnage des équipements
- Les contrôles de production et de procédé, avec procédures écrites et traitement des déviations
- Les opérations de contrôle qualité et une fonction de contrôle qualité définie
- Les opérations de laboratoire, y compris l'adéquation des méthodes
- Les dossiers de fabrication, les dossiers de lot et le traitement des réclamations
- Les enregistrements et leur conservation — selon le 21 CFR Part 111, conservez les enregistrements qualité pendant un an après la date de durabilité minimale lorsqu'une telle date est utilisée, ou pendant deux ans après la distribution du dernier lot couvert par les enregistrements lorsqu'aucune date de durabilité minimale n'est utilisée
Le Part 111 s'applique-t-il à votre marque ?
Si votre produit est étiqueté comme complément alimentaire et vendu aux États-Unis, le Part 111 s'applique aux opérations qui le produisent, le conditionnent, l'étiquettent et le stockent. Lorsque vous externalisez la production, le fabricant porte la charge opérationnelle — mais votre marque porte le risque commercial et réputationnel. C'est pourquoi la qualification des fournisseurs est si importante : vous empruntez en réalité le système de conformité de quelqu'un d'autre.
Enregistrement d'établissement FDA vs approbation de produit : une distinction qui protège votre marque
Confondre ces deux concepts est l'une des erreurs les plus courantes dans le marketing des compléments alimentaires, et cela peut créer une exposition réglementaire.
Ce que signifie réellement l'enregistrement d'établissement
L'enregistrement d'établissement alimentaire auprès de la FDA est une obligation d'enregistrement. Un établissement qui fabrique, transforme, conditionne ou stocke des compléments alimentaires destinés à la distribution aux États-Unis doit s'enregistrer auprès de la FDA et renouveler cet enregistrement périodiquement. L'enregistrement indique à l'agence qu'un établissement existe et où il se trouve. Ce n'est pas un certificat de qualité, et ce n'est pas un examen d'un produit fini.
Pourquoi vous ne devriez jamais dire « approuvé par la FDA »
La FDA n'approuve pas les produits de compléments alimentaires ni leurs étiquettes avant leur mise sur le marché. Les marques de compléments alimentaires sont responsables de s'assurer que leurs produits sont sûrs, correctement étiquetés et fabriqués conformément au Part 111. Un langage marketing tel que « complément approuvé par la FDA » est inexact et peut attirer l'attention des régulateurs, des détaillants et des équipes de conformité des places de marché.
Une règle pratique pour les propriétaires de marque : décrivez la conformité avec précision. Dites « fabriqué dans un établissement enregistré auprès de la FDA » ou « produit sous cGMP conformément au 21 CFR Part 111 ». Évitez de suggérer qu'un produit lui-même a été examiné ou approuvé.
Qualification des fournisseurs : comment évaluer un fabricant en sous-traitance
La qualification des fournisseurs est le point où la conformité devient commerciale. Un processus de qualification bien mené protège votre calendrier de lancement, vos comptes sur les places de marché et la valeur de votre marque.
Documents à demander dans un dossier de qualification fournisseur
Demandez un dossier structuré plutôt qu'un simple PDF. Une liste de demandes typique comprend :
- La confirmation d'enregistrement de l'établissement (enregistrement, pas approbation de produit)
- La documentation cGMP, y compris les références au 21 CFR Part 111
- Les certifications de sécurité alimentaire et de système qualité, si détenues
- Des extraits du manuel qualité, ou un résumé des procédures qualité
- Des exemples de certificats d'analyse pour les matières pertinentes
- Les procédures de contrôle des allergènes et de prévention des contaminations croisées
- Les procédures de traçabilité et de rappel
- Le flux de travail de revue d'étiquette et d'approbation des maquettes
- Les procédures de maîtrise des changements, pour savoir comment les modifications de formulation vous parviennent
Les certificats doivent être vérifiables. Lorsqu'un fabricant déclare des certifications, la formulation appropriée est que les certificats sont disponibles sur demande.
Audits, échantillons et les questions les plus révélatrices
Toutes les marques ne peuvent pas se rendre en usine. Un audit à distance — une visite vidéo en direct plus une revue documentaire — peut tout de même être utile. Demandez comment les déviations sont enregistrées et clôturées, comment les résultats hors spécifications sont traités, et ce qui se passe lorsqu'un lot échoue. Les réponses en disent plus sur un fabricant qu'une brochure.
Les échantillons comptent aussi. Demander un échantillon avant de s'engager sur une production en volume est une pratique standard, et cela permet à votre équipe d'évaluer l'aspect, la saveur, la texture et la faisabilité de l'emballage parallèlement aux documents.
Documentation GMP et dossiers de lot
La documentation est la colonne vertébrale du Part 111. Si ce n'est pas écrit, cela n'a pas eu lieu — du moins du point de vue d'un enquêteur.
Dossiers de fabrication de référence
Un dossier de fabrication de référence (MMR) est le document maître contrôlé pour une formulation et une taille de lot spécifiques. Il précise généralement les ingrédients, les quantités, l'ordre d'ajout, les équipements, les spécifications en cours de procédé, les instructions de conditionnement et le texte de l'étiquette. Une fois approuvé, le MMR est le point de référence pour la production.
Dossiers de production de lot
Un dossier de production de lot (BPR) est l'enregistrement de ce qui s'est réellement passé lors d'une campagne de production. Il doit être créé à partir du MMR, documenter les quantités réellement utilisées, noter toute déviation, et être revu et approuvé avant la libération du lot. C'est le document le plus susceptible d'être demandé lorsqu'un client, un détaillant ou un régulateur demande comment un lot spécifique a été fabriqué.
Conservation et traçabilité
Les enregistrements doivent être conservés et récupérables. La traçabilité circule dans les deux sens : de la matière première au produit fini, et d'un lot fini jusqu'aux ingrédients et composants d'emballage utilisés. Si vous ne pouvez pas tracer un lot, un rappel devient bien plus compliqué qu'il ne devrait l'être.
Notions de base sur la conformité de l'étiquetage
Votre étiquette est l'artefact de conformité le plus visible que vous possédez. Deux éléments portent l'essentiel du poids.
Le panneau Supplement Facts
Le panneau Supplement Facts doit présenter la taille de la portion, la quantité par portion et le pourcentage de valeur quotidienne le cas échéant, en suivant le format prescrit par la FDA. Les noms et formes des ingrédients doivent correspondre à ce qui se trouve réellement dans le produit. Les pièges courants incluent une présentation peu claire des mélanges propriétaires, des unités incorrectes et des formats empruntés aux étiquettes alimentaires.
Restrictions sur les allégations
Les compléments alimentaires ne peuvent pas porter d'allégations selon lesquelles le produit traite, guérit ou prévient une maladie. Les allégations de structure/fonction — des déclarations sur la façon dont un nutriment ou un ingrédient affecte la structure ou la fonction normale — exigent une formulation prudente et, dans de nombreux cas, une notification à la FDA dans un délai défini après le début de la commercialisation.
Lorsque vous décrivez des ingrédients dans vos textes marketing, gardez un langage factuel. Un ingrédient couramment utilisé dans des formulations axées beauté ou sommeil est exactement cela : couramment utilisé dans ces formulations. Ce n'est pas une promesse de résultat. Travailler avec un fabricant qui propose un accompagnement à la conformité des étiquettes FDA peut aider à détecter les problèmes avant l'impression des maquettes.
Autres éléments d'étiquette souvent oubliés
- La déclaration d'identité, la quantité nette de contenu et les listes d'ingrédients
- Les déclarations d'allergènes le cas échéant
- Le nom et l'adresse du fabricant, du conditionneur ou du distributeur
- Le mode d'emploi, et l'avertissement requis pour les allégations de structure/fonction
- Le code de lot pour la traçabilité — le 21 CFR Part 111 exige une identification du lot ou du batch sur l'étiquette ; cela se distingue de la date de durabilité minimale ou de la date limite d'utilisation, que le Part 111 n'impose pas
Attentes en matière de tests par un tiers
Les attentes en matière de tests varient selon le détaillant et la place de marché, mais le principe sous-jacent est constant : l'identité, la pureté, la teneur et la composition doivent être vérifiées.
Les domaines de test typiques incluent :
- Identité — confirmer que la matière est bien ce que l'étiquette indique
- Pureté ou teneur — confirmer la quantité présente
- Sécurité microbiologique — numération totale sur plaque, levures et moisissures, et organismes spécifiés
- Métaux lourds et autres contaminants — selon l'ingrédient et le marché
- Composition — pour les mélanges et les matières botaniques, où des composés marqueurs peuvent être utilisés
Certificats d'analyse et vérification des méthodes
Un certificat d'analyse (COA) doit référencer le lot, la spécification, la méthode d'essai et le résultat. Demandez si les tests sont réalisés en interne ou dans un laboratoire externe, et si les méthodes sont vérifiées pour la matrice testée. Conservez les COA par lot — ils sont fréquemment demandés lors des revues fournisseurs et des audits de places de marché.
Amazon FBA et conformité aux places de marché
Les places de marché ont ajouté leurs propres exigences par-dessus les règles de la FDA. Les vendeurs doivent souvent fournir des documents qu'un régulateur national ne demanderait pas au moment de la mise en ligne.
Documents couramment demandés par les places de marché
- Des images produit montrant tous les panneaux d'étiquette requis
- Des certificats d'analyse pour le lot spécifique
- La documentation du fournisseur ou du fabricant, incluant parfois l'enregistrement de l'établissement
- Des déclarations confirmant que les allégations sont conformes
- Les données de sécurité et la documentation des ingrédients pour certaines catégories
Préparation des stocks FBA et étiquetage
Les expéditions FBA exigent un étiquetage FNSKU exact, un emballage sous film ou un sur-emballage correct si nécessaire, et un emballage suffisamment robuste pour survivre à la manutention en centre de distribution. Des stocks mal étiquetés ou non conformes peuvent être bloqués à la réception, ce qui retarde un lancement et immobilise les stocks. De nombreuses marques recherchent un fabricant capable de gérer la préparation des stocks Amazon FBA parallèlement à la production, afin que l'étiquetage et le conditionnement soient réalisés selon les spécifications de la place de marché dès le départ.
Comment un fabricant en sous-traitance conforme cGMP accompagne les propriétaires de marque
Un fabricant compétent réduit le nombre de choses que vous devez résoudre seul : développement de la formulation, documentation, coordination des tests, revue d'étiquette et emballage.
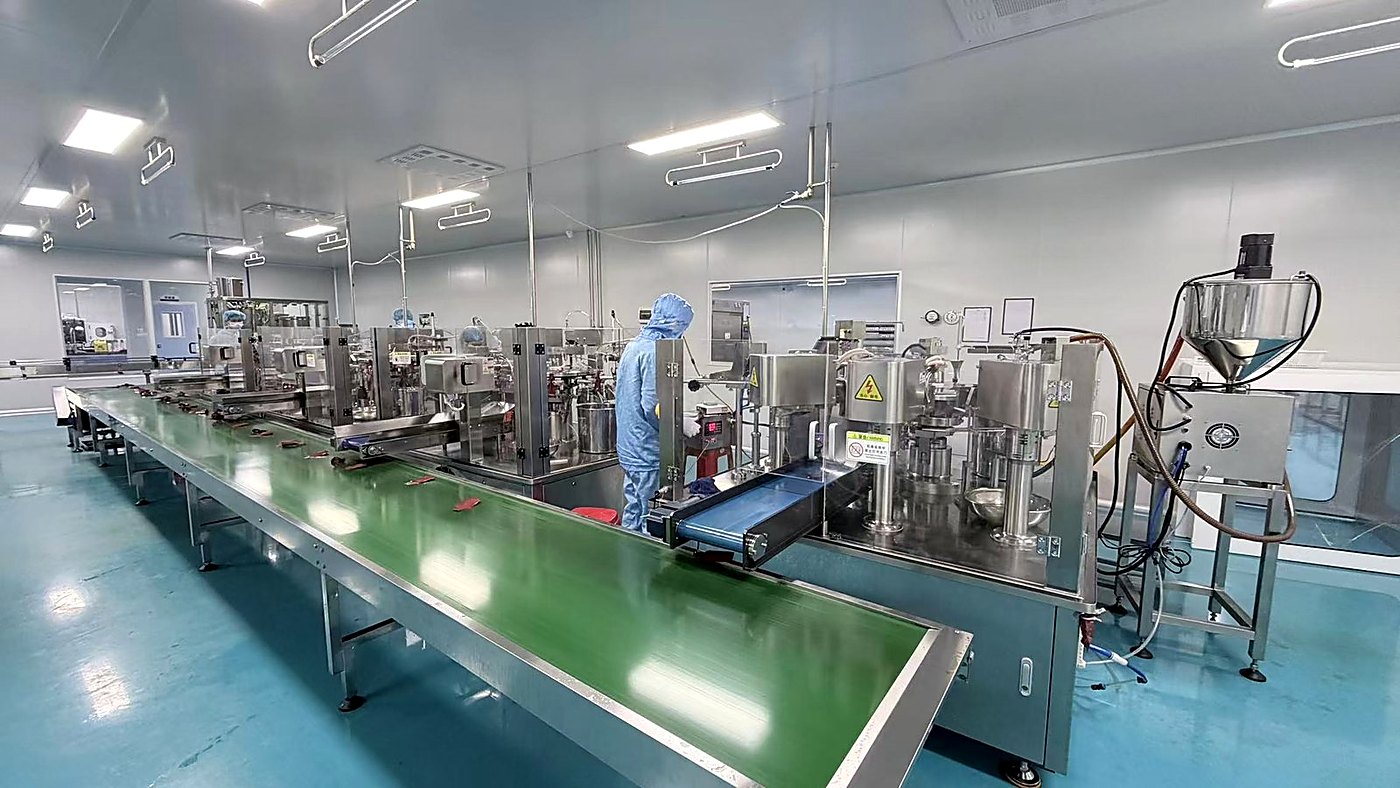
Yukang Medicine (Guangzhou) Co., Ltd., qui opère sous la marque YUKANG, a été fondée en 2015 dans le commerce international de compléments alimentaires et a construit une usine cGMP de 10 000 m² en 2017, avec 10 lignes de production entièrement automatisées, plus de 30 formulateurs et une bibliothèque de plus de 10 000 formules prêtes à l'emploi (déclarations de l'entreprise). La société travaille sur sept formes galéniques — capsules molles, gélules, comprimés, bonbons gélifiés, poudres, gouttes buvables et solutions buvables — et propose 62 formules prêtes à l'emploi dans sa série YJN/RT, aux côtés de services de marque privée, OEM, ODM et de fabrication clés en main, d'un accompagnement à la conformité des étiquettes FDA et de la préparation des stocks Amazon FBA ; les quantités minimales de commande pour la marque privée commencent généralement à 500–1 000 unités, avec des échantillons généralement en 7–10 jours et des commandes en volume standard en environ 15 jours (délais de référence déclarés par Yukang). Concernant les certifications, la société déclare l'enregistrement d'établissement alimentaire FDA (enregistrement d'établissement, pas approbation de produit), cGMP selon 21 CFR Part 111, ISO 22000, HACCP et BRCGS (audité à l'usine de Wuxi du groupe, grade A) — les certificats sont disponibles sur demande. Yukang exploite également une filiale américaine, Yukang Medicine USA, avec un entrepôt en Californie établi en 2025 et une logistique DDP Amérique du Nord, desservant des régions d'exportation incluant l'Amérique du Nord, l'Europe, le Moyen-Orient (CCG), l'Asie-Pacifique et l'Afrique. Les propriétaires de marque qui souhaitent discuter d'un projet peuvent soumettre une demande via le formulaire de demande du site web ou joindre l'équipe sur WhatsApp ; les réponses sont fournies sous 24 heures, et une protection NDA est disponible.
Liste de contrôle rapide avant signature
Avant de signer avec un fabricant en sous-traitance, confirmez que vous avez :
- Examiné son statut d'enregistrement et sa documentation cGMP
- Reçu des COA d'échantillons et compris la portée des tests
- Convenu de qui est responsable de la revue d'étiquette et qui approuve les maquettes
- Clarifié comment les déviations et les résultats hors spécifications sont communiqués
- Confirmé les pratiques de traçabilité des lots et de conservation des enregistrements
- Documenté la MOQ, les délais d'échantillons et les délais en volume comme des attentes, pas des garanties
- Mis en place un NDA et un accord qualité
FAQ
La FDA approuve-t-elle les compléments alimentaires avant leur vente ?
Non. La FDA n'approuve pas les produits de compléments alimentaires ni leurs étiquettes avant la mise sur le marché. Les marques sont responsables de s'assurer que les produits sont sûrs, correctement étiquetés et fabriqués conformément au 21 CFR Part 111. L'enregistrement d'établissement n'est pas non plus une approbation de produit — il enregistre simplement l'établissement.
L'enregistrement d'établissement FDA est-il la même chose que la certification cGMP ?
Non. L'enregistrement d'établissement est une obligation de listage. La conformité cGMP décrit si un établissement suit les réglementations de fabrication de la FDA pour les compléments alimentaires. L'un n'implique pas automatiquement l'autre, demandez donc une documentation pour les deux.
Qui est responsable de la conformité de l'étiquette — la marque ou le fabricant ?
La responsabilité incombe en dernier ressort au propriétaire de marque dont le nom figure sur l'étiquette. En pratique, les fabricants soutiennent souvent le processus par des services de revue d'étiquette ou un accompagnement à la conformité des étiquettes FDA, mais la marque doit tout de même vérifier la maquette finale avant impression.
Combien de temps les enregistrements GMP doivent-ils être conservés ?
Le Part 111 fixe des attentes de conservation pour les enregistrements de fabrication, et de nombreuses marques choisissent de conserver les dossiers de lot et les COA bien au-delà du minimum pour des raisons de garantie, d'audit de place de marché et de traçabilité. Confirmez par écrit la politique de conservation du fabricant.
Quelle MOQ une nouvelle marque doit-elle attendre d'un fabricant en sous-traitance conforme cGMP ?
Cela varie considérablement. Certains fabricants travaillent avec des quantités minimales de commande à partir de 500–1 000 unités, ce qui convient aux nouvelles marques testant un marché. L'échantillonnage prend généralement 7–10 jours, et les commandes en volume standard sont généralement réalisées en environ 15 jours, bien que ces chiffres doivent être considérés comme typiques plutôt que garantis.