Conformidade FDA cGMP para Marcas de Suplementos: Um Guia em Linguagem Simples para 21 CFR Part 111
Se você vende suplementos dietéticos nos Estados Unidos, a conformidade FDA cGMP para marcas de suplementos não é uma caixa de seleção única. É um conjunto de regras escritas — 21 CFR Part 111 — que molda como um produto é adquirido, misturado, testado, embalado, rotulado, armazenado e documentado. Essas regras alcançam sua marca mesmo que você nunca entre em uma sala de produção, porque o proprietário da marca é a parte cujo nome aparece no rótulo final.
Este guia é escrito para fundadores, gerentes de compras e desenvolvedores de produtos que trabalham com fabricantes por contrato. Ele explica o que a Part 111 realmente exige, por que o registro de instalação da FDA não é a mesma coisa que aprovação de produto, como qualificar um fornecedor, como deve ser a documentação GMP e como essas peças se conectam a testes de terceiros e conformidade de marketplace.
O Que É 21 CFR Part 111, em Linguagem Simples?
A Part 111 é o regulamento de Boas Práticas de Fabricação atuais da FDA para suplementos dietéticos. É um regulamento de processo, não um livro de receitas. Ele não diz quais ingredientes usar ou quanto deles. Ele diz que, seja o que for que você decida colocar em um produto, deve ser identificado, verificado, produzido consistentemente e documentado.
A Ideia Central: Diga o Que Você Faz, Então Faça o Que Você Diz
Na prática, a Part 111 exige que um fabricante estabeleça procedimentos escritos para as etapas que afetam a qualidade do produto — recebimento, amostragem, testes, mistura, encapsulamento ou compressão, embalagem, rotulagem e armazenamento — e então siga esses procedimentos sempre. Os registros existem para provar que isso aconteceu.
O regulamento abrange áreas como:
- Pessoal, treinamento e práticas de higiene
- Instalações físicas e terrenos, incluindo sanitização e controle de pragas
- Projeto, manutenção e calibração de equipamentos
- Controles de produção e processo, com procedimentos escritos e tratamento de desvios
- Operações de controle de qualidade e uma função definida de controle de qualidade
- Operações de laboratório, incluindo adequação do método
- Registros de fabricação, registros de lote e tratamento de reclamações
- Registros e retenção de registros — sob 21 CFR Part 111, mantenha registros de qualidade por um ano após a data de validade quando uma é usada, ou por dois anos após a distribuição do último lote coberto pelos registros quando nenhuma data de validade é usada
A Part 111 se Aplica à Sua Marca?
Se seu produto é rotulado como suplemento dietético e vendido nos EUA, a Part 111 se aplica às operações que o produzem, embalam, rotulam e armazenam. Quando você terceiriza a produção, o fabricante carrega o ônus operacional — mas sua marca carrega o risco comercial e reputacional. É por isso que a qualificação de fornecedores importa tanto: você está efetivamente tomando emprestado o sistema de conformidade de outra pessoa.
Registro de Instalação da FDA vs. Aprovação de Produto: Uma Distinção Que Protege Sua Marca
Confundir esses dois conceitos é um dos erros mais comuns no marketing de suplementos, e pode criar exposição regulatória.
O Que o Registro de Instalação Realmente Significa
O registro de instalação de alimentos da FDA é um requisito de registro. Uma instalação que fabrica, processa, embala ou armazena suplementos dietéticos para distribuição nos EUA deve se registrar na FDA e renovar esse registro periodicamente. O registro informa à agência que uma instalação existe e onde está. Não é um certificado de qualidade, e não é uma revisão de qualquer produto acabado.
Por Que Você Nunca Deve Dizer "Aprovado pela FDA"
A FDA não aprova produtos de suplementos dietéticos ou seus rótulos antes de irem ao mercado. As marcas de suplementos são responsáveis por garantir que seus produtos sejam seguros, devidamente rotulados e fabricados em conformidade com a Part 111. Linguagem de marketing como "suplemento aprovado pela FDA" é imprecisa e pode atrair escrutínio de reguladores, varejistas e equipes de conformidade de marketplace.
Uma regra prática para proprietários de marca: descreva a conformidade com precisão. Diga "fabricado em uma instalação registrada na FDA" ou "produzido sob cGMP de acordo com 21 CFR Part 111". Evite implicar que um produto em si foi revisado ou aprovado.
Qualificação de Fornecedores: Como Avaliar um Fabricante por Contrato
A qualificação de fornecedores é onde a conformidade se torna comercial. Um processo de qualificação bem executado protege seu cronograma de lançamento, suas contas de marketplace e o valor da sua marca.
Documentos a Solicitar em um Pacote de Qualificação de Fornecedor
Peça um pacote estruturado em vez de um único PDF. Uma lista típica de solicitações inclui:
- Confirmação de registro da instalação (registro, não aprovação de produto)
- Documentação cGMP, incluindo referências a 21 CFR Part 111
- Certificações de segurança alimentar e sistema de qualidade, se possuídas
- Trechos do manual de qualidade, ou um resumo dos procedimentos de qualidade
- Certificados de análise de amostra para materiais relevantes
- Procedimentos de controle de alergênicos e contaminação cruzada
- Procedimentos de rastreabilidade e recall
- Fluxo de trabalho de revisão de rótulo e aprovação de arte
- Procedimentos de controle de mudanças, para que você saiba como as mudanças de formulação chegam até você
Os certificados devem ser verificáveis. Quando um fabricante declara certificações, o texto apropriado é que os certificados estão disponíveis sob solicitação.
Auditorias, Amostras e as Perguntas Que Revelam Mais
Nem toda marca pode voar até uma fábrica. Uma auditoria remota — um tour ao vivo por vídeo mais uma revisão de documentos — ainda pode ser útil. Pergunte como os desvios são registrados e encerrados, como resultados fora de especificação são tratados e o que acontece quando um lote falha. As respostas dizem mais sobre um fabricante do que um folheto.
Amostras também importam. Solicitar uma amostra antes de se comprometer com a produção em massa é prática padrão, e permite que sua equipe avalie aparência, sabor, textura e viabilidade de embalagem junto com a papelada.
Documentação GMP e Registros de Lote
A documentação é a espinha dorsal da Part 111. Se não está escrito, não aconteceu — pelo menos do ponto de vista de um investigador.
Registros Mestres de Fabricação
Um registro mestre de fabricação (MMR) é o documento mestre controlado para uma formulação e tamanho de lote específicos. Ele normalmente especifica os ingredientes, quantidades, ordem de adição, equipamentos, especificações em processo, instruções de embalagem e texto do rótulo. Uma vez aprovado, o MMR é o ponto de referência para a produção.
Registros de Produção de Lote
Um registro de produção de lote (BPR) é o registro do que realmente aconteceu durante uma execução de produção. Ele deve ser criado a partir do MMR, documentar as quantidades reais usadas, anotar quaisquer desvios e ser revisado e aprovado antes que o lote seja liberado. Este é o documento com maior probabilidade de ser solicitado quando um cliente, varejista ou regulador pergunta como um lote específico foi feito.
Retenção e Rastreabilidade
Os registros precisam ser mantidos e recuperáveis. A rastreabilidade flui em ambas as direções: do lote de matéria-prima ao produto acabado, e de um lote acabado de volta aos ingredientes e componentes de embalagem usados. Se você não consegue rastrear um lote, um recall se torna muito mais complicado do que precisa ser.
Noções Básicas de Conformidade de Rotulagem
Seu rótulo é o artefato de conformidade mais visível que você possui. Dois elementos carregam a maior parte do peso.
O Painel Supplement Facts
O painel Supplement Facts deve apresentar tamanho da porção, quantidade por porção e o percentual de valor diário quando aplicável, seguindo o formato prescrito pela FDA. Nomes e formas de ingredientes devem corresponder ao que realmente está no produto. Armadilhas comuns incluem apresentação pouco clara de blends proprietários, unidades incorretas e formatos emprestados de rótulos de alimentos.
Restrições de Alegações
Suplementos dietéticos não podem carregar alegações de que o produto trata, cura ou previne uma doença. Alegações de estrutura/função — declarações sobre como um nutriente ou ingrediente afeta a estrutura ou função normal — exigem redação cuidadosa e, em muitos casos, uma notificação à FDA dentro de uma janela definida após o início da comercialização.
Quando você descreve ingredientes em textos de marketing, mantenha a linguagem factual. Um ingrediente comumente usado em formulações voltadas para beleza ou sono é exatamente isso: comumente usado nessas formulações. Não é uma promessa de resultado. Trabalhar com um fabricante que oferece suporte de conformidade de rótulo FDA pode ajudar a detectar problemas antes que a arte vá para impressão.
Outros Elementos de Rótulo Frequentemente Esquecidos
- Declaração de identidade, quantidade líquida do conteúdo e declarações de ingredientes
- Declarações de alérgenos quando aplicável
- Nome e endereço do fabricante, empacotador ou distribuidor
- Instruções de uso, e o aviso obrigatório para alegações de estrutura/função
- Código de lote para rastreabilidade de lote — 21 CFR Part 111 exige identificação de lote ou partida no rótulo; isso é distinto da data de validade ou use-by, que a Part 111 não exige
Expectativas de Testes de Terceiros
As expectativas de testes variam por varejista e marketplace, mas o princípio subjacente é consistente: identidade, pureza, força e composição devem ser verificadas.
Áreas típicas de teste incluem:
- Identidade — confirmar que o material é o que o rótulo diz que é
- Potência ou força — confirmar a quantidade presente
- Segurança microbiológica — contagem total em placa, leveduras e bolores, e organismos especificados
- Metais pesados e outros contaminantes — dependendo do ingrediente e do mercado
- Composição — para blends e materiais botânicos, onde compostos marcadores podem ser usados
Certificados de Análise e Verificação de Método
Um certificado de análise (COA) deve referenciar o lote, a especificação, o método de teste e o resultado. Pergunte se os testes são realizados internamente ou em um laboratório externo, e se os métodos são verificados para a matriz sendo testada. Mantenha os COAs em arquivo por lote — eles são frequentemente solicitados durante revisões de fornecedores e auditorias de marketplace.
Conformidade Amazon FBA e Marketplace
Os marketplaces adicionaram seus próprios requisitos sobre as regras da FDA. Os vendedores são frequentemente solicitados a fornecer documentação que um regulador doméstico não pediria no ponto de listagem.
Documentação Que os Marketplaces Costumam Pedir
- Imagens do produto mostrando todos os painéis de rótulo exigidos
- Certificados de análise para o lote específico
- Documentação do fornecedor ou fabricante, às vezes incluindo registro da instalação
- Declarações confirmando que as alegações estão em conformidade
- Dados de segurança e documentação de ingredientes para certas categorias
Preparação e Rotulagem de Estoque FBA
Os envios FBA exigem rotulagem FNSKU precisa, ensacamento plástico correto ou sobrecaixa quando necessário, e embalagem robusta o suficiente para sobreviver ao manuseio do centro de fulfillment. Estoque mal rotulado ou não conforme pode ser bloqueado no recebimento, o que atrasa um lançamento e imobiliza inventário. Muitas marcas procuram um fabricante que possa lidar com a preparação de estoque Amazon FBA junto com a produção, para que rotulagem e embalagem sejam feitas de acordo com as especificações do marketplace desde o início.
Como um Fabricante por Contrato em Conformidade com cGMP Apoia Proprietários de Marca
Um fabricante capacitado reduz o número de coisas que você tem que resolver sozinho: desenvolvimento de formulação, documentação, coordenação de testes, revisão de rótulo e embalagem.
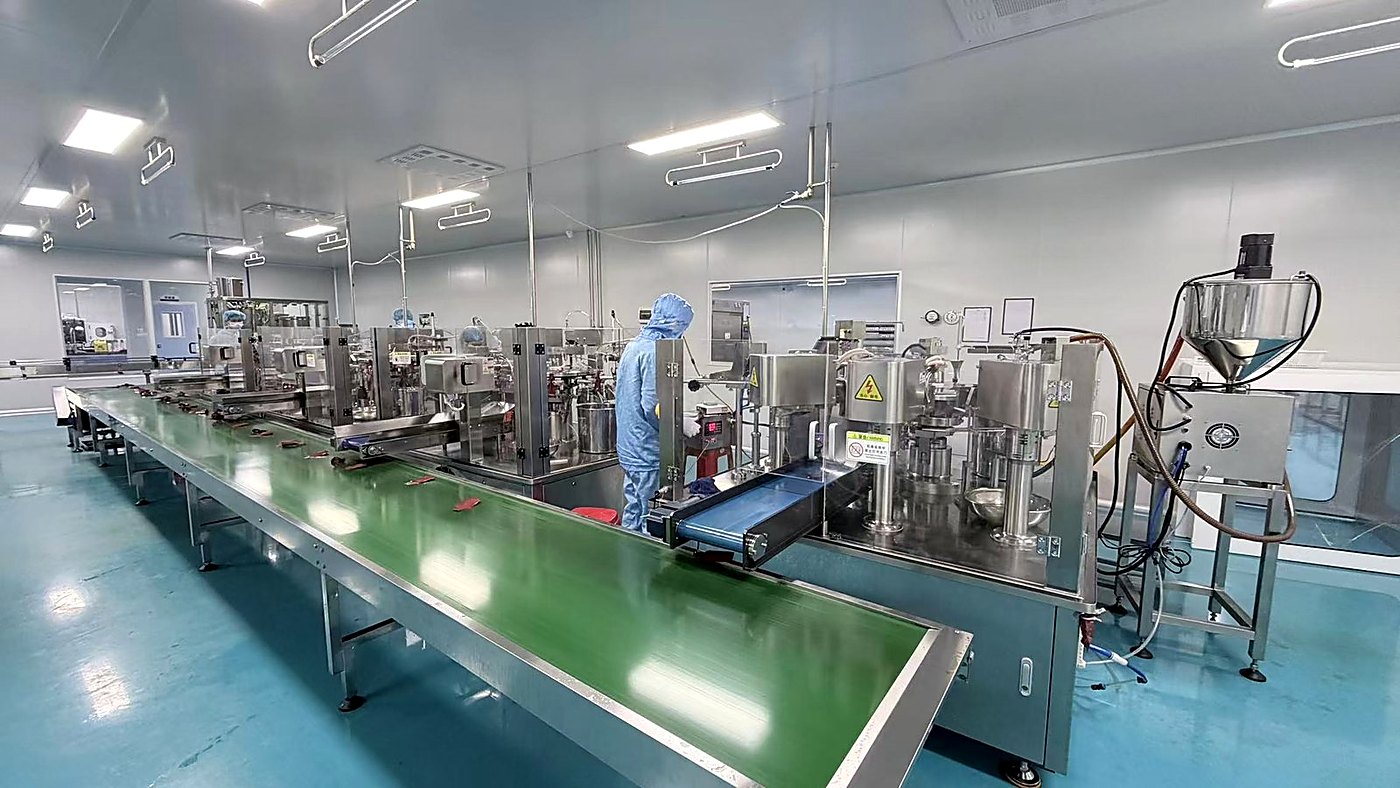
A Yukang Medicine (Guangzhou) Co., Ltd., que opera sob a marca YUKANG, foi fundada em 2015 no comércio internacional de suplementos dietéticos e construiu uma fábrica cGMP de 10.000 m² em 2017, com 10 linhas de produção totalmente automatizadas, mais de 30 formuladores e uma biblioteca de mais de 10.000 fórmulas prontas (declaração da empresa). A empresa trabalha com sete formas farmacêuticas — cápsulas moles, cápsulas duras, comprimidos, gomas, pós, gotas orais e soluções orais — e oferece 62 fórmulas prontas em sua série YJN/RT, ao lado de serviços de fabricação por marca própria, OEM, ODM e turnkey, suporte de conformidade de rótulo FDA e preparação de estoque Amazon FBA; as quantidades mínimas de pedido para marca própria normalmente começam em 500–1.000 unidades, com amostras geralmente em 7–10 dias e pedidos em massa padrão em cerca de 15 dias (prazos de referência declarados pela Yukang). Sobre certificações, a empresa declara registro de instalação de alimentos da FDA (registro de instalação, não aprovação de produto), cGMP sob 21 CFR Part 111, ISO 22000, HACCP e BRCGS (auditada na fábrica do grupo em Wuxi, grau A) — certificados estão disponíveis sob solicitação. A Yukang também opera uma subsidiária nos EUA, Yukang Medicine USA, com um armazém na Califórnia estabelecido em 2025 e fulfillment DDP na América do Norte, atendendo regiões de exportação incluindo América do Norte, Europa, Oriente Médio (GCC), Ásia-Pacífico e África. Proprietários de marca que desejam discutir um projeto podem enviar uma consulta através do formulário de contato do site ou falar com a equipe no WhatsApp; as respostas são fornecidas em 24 horas, e a proteção por NDA está disponível.
Checklist Rápido Pré-Assinatura
Antes de assinar com qualquer fabricante por contrato, confirme que você:
- Revisou seu status de registro e documentação cGMP
- Recebeu COAs de amostra e entendeu o escopo dos testes
- Concordou sobre quem é responsável pela revisão do rótulo e quem aprova a arte
- Esclareceu como desvios e resultados fora de especificação são comunicados
- Confirmou práticas de rastreabilidade de lote e retenção de registros
- Documentou MOQ, prazos de amostra e prazos de produção em massa como expectativas, não garantias
- Colocou um NDA e um acordo de qualidade em vigor
FAQ
A FDA aprova suplementos dietéticos antes de serem vendidos?
Não. A FDA não aprova produtos de suplementos dietéticos ou seus rótulos antes do mercado. As marcas são responsáveis por garantir que os produtos sejam seguros, rotulados com precisão e fabricados em conformidade com 21 CFR Part 111. O registro de instalação também não é aprovação de produto — ele simplesmente registra a instalação.
O registro de instalação da FDA é o mesmo que certificação cGMP?
Não. O registro de instalação é um requisito de listagem. A conformidade cGMP descreve se uma instalação segue os regulamentos de fabricação da FDA para suplementos dietéticos. Um não implica automaticamente o outro, então solicite documentação para ambos.
Quem é responsável pela conformidade do rótulo — a marca ou o fabricante?
A responsabilidade, em última análise, recai sobre o proprietário da marca cujo nome aparece no rótulo. Na prática, os fabricantes frequentemente apoiam o processo através de serviços de revisão de rótulo ou suporte de conformidade de rótulo FDA, mas a marca ainda deve verificar a arte final antes da impressão.
Por quanto tempo os registros GMP devem ser mantidos?
A Part 111 estabelece expectativas de retenção para registros de fabricação, e muitas marcas optam por manter registros de lote e COAs muito além do mínimo por razões de garantia, auditoria de marketplace e rastreabilidade. Confirme a política de retenção do fabricante por escrito.
Qual MOQ uma nova marca deve esperar de um fabricante por contrato cGMP?
Varia amplamente. Alguns fabricantes trabalham com quantidades mínimas de pedido começando em 500–1.000 unidades, o que atende novas marcas testando um mercado. A amostragem normalmente leva 7–10 dias, e pedidos em massa padrão geralmente são concluídos em cerca de 15 dias, embora esses números devam ser tratados como típicos, não garantidos.